










制剂开发!狗都不学,学的就是制剂处方前!
本文最早发表在:药物研发客 微信公众号 感兴趣的可以去看看哦!
感兴趣的同事可以关注我们
原文题目:Preformulation in Drug Product Design
前面发表了一篇文章制剂工艺开发!狗都不学,学的就是制剂开发!借用网上的段子起了一个这样的题目,没曾想竟然异常火爆,感谢大家关注!今日给大家再次推荐一篇小文章,主要是介绍处方前研究的一些概念。制剂研究离不开制剂处方前研究,我觉得处方前研究大家都应该会做,重要的是如何正确的认识和解读,并根据处方前的研究结果,做出判断,服务制剂开发。当然,药物可开发性的概念可能更大于处方前,可能覆盖新药更早阶段,需要分析处理更多的药物信息和数据,做更加全面的研究。学习吧,骚年!如果觉得文章不错,可以转发分享一下,让更多的小伙伴加入到我们的大家庭中来!最近不知怎的关注到了“歌手”这个综艺,想想第一届那年,还是小编大学的时候,邓紫棋一首“泡沫”,让大家也是热血沸腾!中间多届已经很少关注,前几日,因为单依纯改变的“李白”,又让我关注到这个节目!估计是歌词和舞台足够的“富有反抗精神”。
“我本是辅助 今晚来打野
区区三万天 试试又能怎
如何呢 又能怎 如何呢 又能怎
如何呢 又能怎 如何呢 又能怎”
对啊,大家总是用“牛会哞 马会叫 牛马会收到”来调侃自己的牛马工作,嘴上不承认,身体依旧很诚实,早上6点半的闹钟一响,牛马还是穿好衣服,挤着不算拥挤的地铁,火速奔赴这“奔丧似”的刑场。为了碎银几两,磨碎了晨起的朝阳和晚饭后的月光。这大概就是当代中国人,或者一线城市的打工人的最真实的写照。如果说,哪天裁员了,不再有这样的生活,我们又会不会怀念那个行迹匆匆追梦的少年!推荐大家去听任素汐瓦依那版本的“大梦”。人生不过大梦一场,想干啥就勇敢去行动,不用纠结当下的一点点。人生不过三万天,能浪一天是一天!
摘要:本章概述了剂型设计中考虑的因素,包括药物的物理化学性质、药物的溶解度和溶出、药物生物利用度、膜通透性和固态特性。讨论了常用的处方前研究,包括溶出测试、X射线衍射、热重分析、差示扫描量热法、粒度分析和药物降解测试。
关键字:处方前研究物化性质剂型设计生物利用度生物药剂学分类系统固态表征药物稳定性
学习目标
1.描述剂型设计中考虑的因素。
2.描述在处方前研究中表征的药物的物理和化学性质。
3.解释溶解度对药物治疗效果的重要性。
4.解释药物电离与药物生物利用度之间的关系。
5.描述哪些因素会影响药物的溶出速率。
6.描述分配系数对药物在体内分布的重要性。
7.描述影响药物膜通透性的因素。
8.比较和对比BCS1、2、3和4类药物。
9.比较和对比固体的结晶和无定形态形式。
10.解释确定药物是否显示多晶型的重要性。
11.描述用于鉴定无定形态和结晶形态的不同分析方法。
12.解释熔点在医药产品开发中的重要性。
13.解释粒度分布的概念。
14.解释粒径和溶出之间的关系。
15.描述减小颗粒粒径的不同方法。
16.描述药物降解的常见机制以及如何预防它们。
17.解释引湿性如何影响药品。
18.描述使用前药的基本原理。
19.解释应用于药物递送的固体分散体。
20.描述用于生产药物组合物的无定形固体分散体的喷雾干燥工艺和热熔挤出。
21.描述HPMCAS在无定形固体分散体中用作聚合物载体。
关键概念
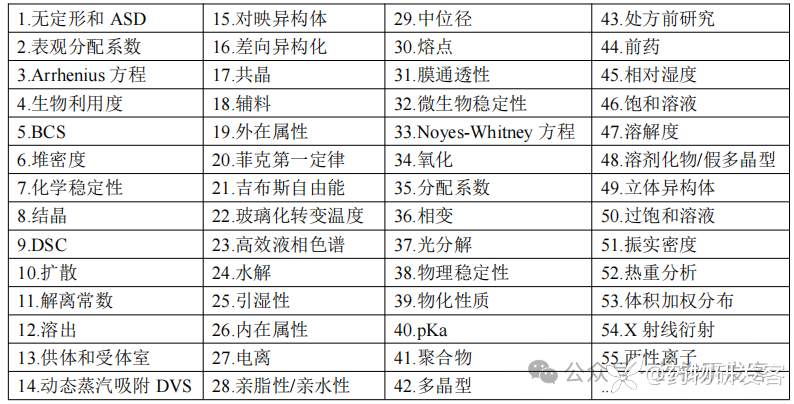
3.1引言—处方前研究在剂型设计中的重要性
药剂学的研究集中在开发和制造用于可接受治疗剂递送的剂型。剂型设计基于许多因素,包括但不限于:
(一)药物的治疗适应症和靶组织。
(二)目标患者群体的生理学和病理生理学。
(三)药物的生物利用度和药代动力学。
(四)药物的稳定性和理化性质。
(五)预期的药物不良反应。
关于特定剂型设计的决策以通过处方前研究获得的药物信息为指导,处方前研究是指对药物(即原料药、活性药物成分)的物理和化学性质(即物理化学性质)的表征研究和测定。在设计剂型之前进行处方前研究,有助于指导制药科学家为配方开发提供科学依据。原料药的物理化学性质包括以下性质:
(一)溶解度。
(二)解离常数。
(三)分配系数。
(四)结晶性。
(五)熔点。
(六)稳定性。
这些理化性质会影响药物的治疗效果。因此,为了达到预期的治疗效果,可能需要通过各种配方和加工技术和/或加入特定的功能性辅料来克服药物的局限性。FDA将辅料定义为剂型中所含原料药以外的任何成分,通常被认为不产生治疗作用。药物与辅料联合使用的表征通常作为处方前研究的一部分进行。
通过确定药物的物理化学特性,药剂师/制剂科学家可以更好地了解将药物开发成药物剂型的最合适方法,例如:需要哪些辅料,哪些辅料将与药物相容,以及哪种剂型最好利用。药物的物理化学表征也可以允许药物吸收的近似值。
3.2处方前研究-影响药物生物利用度的因素
FDA将生物利用度定义为活性药物成分从药品中吸收并在药物作用部位可用的速率和程度。生物利用度会受到药物性质的影响,例如溶解度、电离、溶出速率和亲脂性,但这受药物特定性质的影响。
3.2.1溶解度
溶解度定义为在给定温度和压力下溶解形成饱和溶液的溶质(例如,此处为药物)的浓度。饱和溶液被定义为溶解溶质和固体溶质相之间存在热力学平衡的溶液。在某些条件下,也有可能形成过饱和溶液,其中溶液所含的溶质量大于其平衡溶解度时所含的溶质量。溶解度是一种内在属性,这意味着它的价值是药物固有的,并且取决于药物的化学成分和晶体结构。药物在给定溶剂中的溶解度取决于药物和溶剂的化学和物理性质。一般来说,溶解度的规则遵循“相似相溶”。对于水性溶剂,溶质的极性及其形成氢键的能力可能是影响药物溶解度的关键因素。溶解度可以通过多种方式提高,例如,通过将药物改性成盐或酯形式,使药物与辅料(例如环糊精)复合,或在制剂中使用助溶剂(例如乙醇、丙二醇)。
溶解度通常是通过在液体中加入过量的固体药物并在恒定温度下摇动直到混悬系统达到平衡并且不再有药物有效溶解来确定的。然后通过分离溶解的药物和混悬的药物来分析溶液以确定溶液中的药物含量。美国药典(USP)根据溶解一份溶质所需的溶剂部分来定义药物的溶解度,USP根据所需的溶剂部分使用描述性类别(表3.1)。这些药物溶解度的描述符通常包含在药品的处方信息中。
表3.1USP描述性溶解度术语
USP术语
溶解一份溶质所需的部分溶剂(例如药物)
溶解度(mg/mL)
极易溶解
Verysoluble
小于1
>1000
易溶
Freelysoluble
1–10
100–1000
溶解
Soluble
10–30
30–100
略溶
Sparinglysoluble
30–100
10–30
微溶
Slightlysoluble
100–1000
1–10
极微溶解
Veryslightlysoluble
1000–10,000
0.1–1
几乎不溶
Practicallyinsoluble
大于10,000
<0.01
药物的溶解度对其治疗作用至关重要。一般来说,药物要发挥其药理作用,必须以分子形式溶解,以便它可以渗透膜、与生物途径相互作用和/或与受体结合。例如,要渗透胃肠道(GI)道膜并达到体循环,口服药物必须首先溶解在胃液或肠液中。不溶于水性液体的药物可能具有不稳定或不完全的吸收。同样,药物溶解度会影响有关剂型设计和给药途径的决策。例如,考虑通过静脉注射给药,必须使用生理安全的液体溶剂,并且可以限制注射量。总体而言,确定药物溶解度是处方前研究的重要组成部分,水溶性差的药物的配方和给药是制药行业面临的主要挑战。
3.2.2解离常数/pKa
酸解离常数Ka被定义为可电离化合物(例如,此处的药物)的一半非离子化,另一半电离化的平衡点。电离是指分子通过电子的获得或损失获得负电荷或正电荷的过程。解离常数通常表示为以10为底的负对数形式pKa,它对应于分子的两种形式(电离和非电离)以等量存在的pH值。
pKa可以深入了解其在不同条件下的潜在生物利用度,因为电离态会影响药物的溶出速率及其膜通透性。由于离子化药物的极性增加,它们往往具有更大的水溶性,因此可以更快地溶解。药物的联合形式通常更具亲脂性,通常具有更大的细胞膜通透性,这可以使药物更快地吸收并产生治疗效果。
pKa可以通过对可电离物质进行滴定来确定。通过了解pKa,弱酸(HA)的电离程度可以根据Henderson-Hasselbalch方程在给定的pH值下确定:
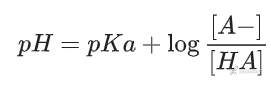
同样,弱碱(B)的电离程度可以根据以下公式确定:
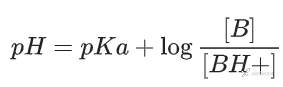
大多数药物是弱酸或弱碱。因此,含药物溶液的pH值会影响药物的电离程度。例如,向含有弱碱性药物的体系中添加酸(降低pH值)会导致药物电离物质的浓度增加,从而增加水溶性。向含有弱碱性药物的体系中添加碱(增加pH值)会导致联合药物种类的浓度增加,从而降低水溶性。弱酸性药物的情况正好相反,其中pH值增加会导致电离物质的浓度增加,因此溶解度增加。
一些药物分子被归类为两性离子,其定义为具有至少2个pKa的药物分子,其中一个是酸性的(氢供体组),另一个是碱性的(氢受体组)。根据环境的pH值,分子可以是中性的、带负电荷的或带正电荷的,这在配制过程中要考虑很重要。两性苄的药物的一个例子是氨苄青霉素。此外,由于存在胺(-NH2)和羧酸(-CO2H)官能团,氨基酸被认为是两性离子。氨基酸的总电荷为中性的点定义为等电点。
3.2.3溶出
溶出是药物溶解到溶剂中形成溶液的时间依赖性过程。溶出通常是药物吸收的第一步,也是药物生物利用度的关键因素。对于难溶于水性液体的药物,溶出可能是吸收的限速步骤。溶解度是物质的内在属性,而溶出是外在属性。这意味着可以通过改变药物的粒度分布、表面特性、固态或通过加入某些辅料等因素来改变溶出。
溶出用Noyes-Whitney方程在数学上描述:
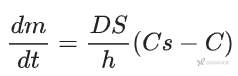
m=溶质质量;t=时间;dm/dt=溶出质量速率;D=药物的扩散系数;S=药物的表面积;h=扩散层的厚度;Cs=药物的饱和溶解度;C=特定时间溶液中药物的浓度
USP描述了特定的设备(图3.1)和用于测试药物溶出的条件(表3.2)。溶出要求是根据药物专论以及药物是速释剂型还是缓释剂型来规定的(图D)。3.2)。
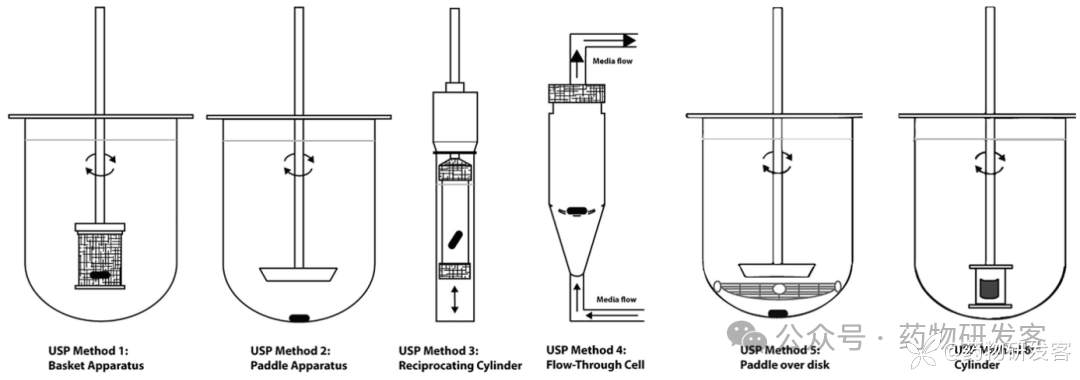
图3.1美国药典中描述的用于固体口服剂型溶出测试的装置1至6
表3.2USP溶出方法说明
USP方法1:篮法
将单位剂量放入浸没在溶出介质中旋转的篮子中
USP方法2:桨法
单位剂量放置在容器底部,而桨在其上方旋转
USP方法3:往复筒
由一组圆柱形平底玻璃外容器、一组玻璃往复式内筒以及设计用于往复式筒体顶部和底部的不锈钢配件和筛网组成。搅拌编程为每分钟浸入数(dpm)
USP方法4:流通池
将单位剂量放置在流通池中,溶出介质通过该流通池泵送
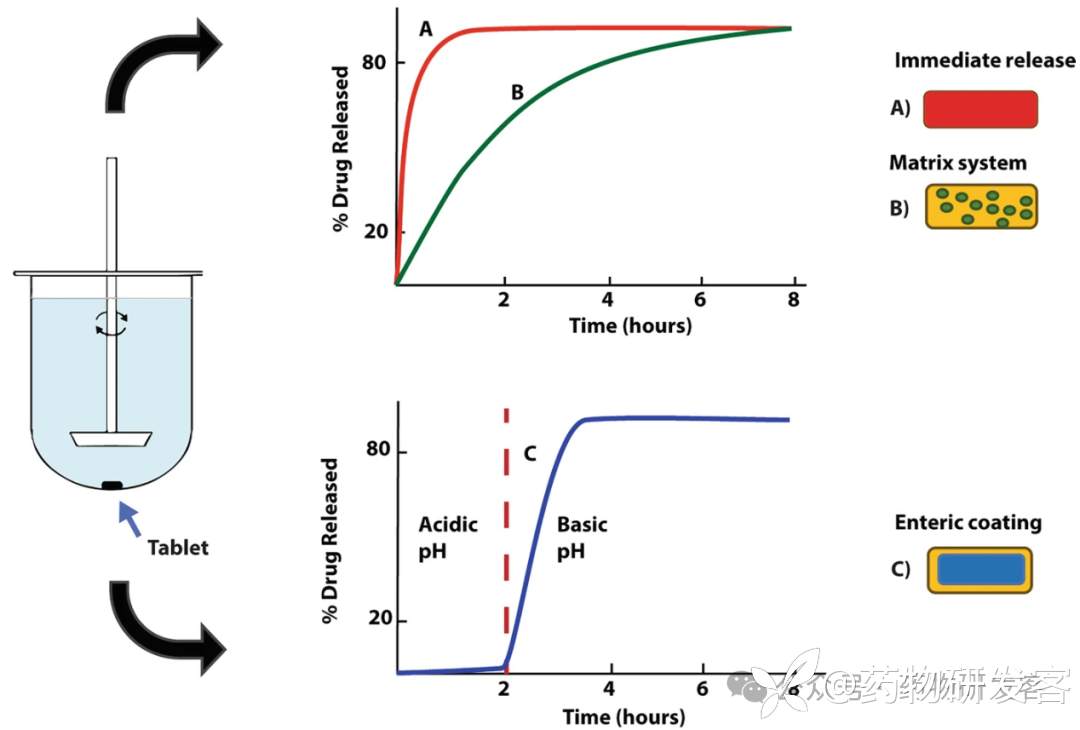
图3.2假设剂型的药物释放概况:(a)速释,(b)缓释,和(c)缓释剂型固体口服剂型。(注意:这些术语将在后面的章节中定义和讨论)
3.2.4分配系数
分配系数定义为药物在两个不混溶相(例如水和辛醇)中的浓度比。在制药科学中,经常使用药物在非极性亲脂性物质(如辛醇)中的溶解度与在水中的溶解度之比。取辛醇/水分配系数的对数,报告为logPo/w。表观分配系数描述了当药物在两个不混溶相之间的分布受其他因素(包括pH值和药物的电离(例如,水性缓冲液和辛醇))影响时的分配系数。
分配系数描述了药物的亲水性和亲脂性程度,并提供了有关药物在体内分布以及药物与剂型相容性的有用信息。亲脂性药物更易溶解在脂肪或非极性溶剂(例如辛醇)中,并且通常会在组织、脂肪和细胞内积聚。亲水性药物更易溶于水,并可能残留在血浆或血液中。通常,logP的负值表示药物对水相具有较高的亲和力,而正logP值表示药物对脂肪相或非极性相具有较高的亲和力。
药物的分配系数也会影响其从剂型中释放。例如,如果logPo/w较高(例如,>3-5)放置在基于脂肪的栓剂载体中,它往往会保持剂型,而不是扩散到直肠中周围的水性液体中。
3.2.5膜通透性
膜通透性是指分子被动扩散穿过生物膜的能力。扩散是指分子被动运动的过程,通常从较高浓度的区域到较低浓度的区域。
要使药物发挥内吸活性,它必须能够穿过生物膜。药物穿过膜的能力取决于其电离程度、分配系数和分子大小。亲脂性药物通常可以被动地扩散穿过细胞膜,但不溶于脂质的药物更难扩散。因此,膜通透性通常是电离水溶性药物吸收的限速步骤。
菲克第一定律解释了稳态系统中的扩散以及药物从剂型的扩散(另见Sect.10.3.1的10.3.1中)。
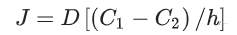
其中,J=扩散通量(物质在单位时间内扩散穿过单位面积的量;单位为g/cm2sec));C1和C2=供体和受体室的浓度。供体室是指药物浓度较高的区域,而受体室是指药物浓度较低的区域。单位为g/cm3;h=膜厚度。单位为cm;D=扩散系数。扩散系数会受到药物浓度增加的影响,这促使系统通过增加向药物浓度较低的隔室的扩散来重新建立平衡。系统的温度和压力以及溶剂也会影响扩散系数。单位为cm2/sec。
3.2.6生物药剂学分类系统(BCS)
生物药剂学分类系统(BCS)用于根据药物的溶解度和渗透性来表征药物的吸收。有四个BCS类,如表3.3所示:
表3.3BCS分类系统
BCSI类
高溶解度
高渗透性
BCSII类
低溶解度
高渗透性
BCSIII类
高溶解度
低渗透性
BCSIV类
低溶解度
低渗透性
将药物归入BCS类别之一有助于指导有关药物给药途径和剂型设计和递送的决策。药物的溶解度和渗透性在处方前研究期间通过实验确定。当最高剂量可溶于<250mL水且pH值为1–7.5时,原料药被认为是高溶解性。当根据质量平衡或与静脉内参考剂量相比,确定在人体中的吸收程度为给药剂量的>90%时,一种原料药被认为是高渗透性的。当使用USP法I或II在30分钟内将标示量的>85%的原料药溶解在<900mL的缓冲溶液中时,认为药品处于快速溶解状态。
3.3处方前研究-固态表征
许多剂型利用药物的固体形式,这需要对固态进行彻底的表征,作为药物处方前研究的一部分。结晶形式、粉末行为和粒径等固态特性会影响药物的溶解度、溶出和稳定性,因此有助于指导配方决策。
3.3.1感官特性
固态表征的一个重要方面包括原料药的感官特性和建议的剂型。感官特性包括颜色、气味和味道。“颜色”建议的术语包括off-white, cream, yellow, tan or shiny。“气味”建议的术语包括辛辣、硫磺、果味、芳香或无味。“味道”建议的术语包括酸性、苦味、平淡、浓郁、甜味或无味。
3.3.2无定形态和结晶形态
药物的固体形式可以结构为结晶或无定形形式。结晶描述固体中分子的结构顺序,而无定形描述没有长程结构或可区分晶格(例如无序)的固体(图3.3)。结晶固体具有确定的熔点,而无定形固体则没有。相反,无定形固体会从坚硬的玻璃状状态转变为橡胶状状态。发生这种转变的温度称为玻璃化转变温度(Tg)。

图3.3构成晶体的分子按结构化顺序排列。相反,无定形固体的分子以无序状态存在。由于这种无序性,无定形态材料具有更高的热力学能,与结晶固体相比,表现出更大的溶出程度和过饱和溶解状态的倾向
无定形固体分散体(ASD)是由分散(例如溶解)在称为载体的辅料(通常是亲水性聚合物,见下文)中的药物分子组成的组合物。由于药物的无定形形式表现出更高的吉布斯自由能,因此它将表现出比药物的结晶形式更高的表观溶解度。因此,将药物配制为ASD可能是提高药物口服生物利用度的有用方法,因为可以在胃肠道中达到过饱和药物浓度,从而改善口服药物吸收。相对于药物的纯无定形形式,ASD的另一个好处是,载体可以增强热力学不稳定的无定形药物的物理稳定性。
聚合物(词源:“许多部分/段”)是分子量可高达数百万克/摩尔的大分子(大分子)。聚合物的结构本质上是低分子量化学单元的多个重复。聚合物可以是天然的(例如纤维素、蛋白质、淀粉和DNA)、合成的或半合成的。聚合物在医药产品中广泛用作辅料、包装材料和设备组件。聚合物的性质可以通过改变分子的化学单位和分子量来控制。
ASD聚合物载体的一个例子是醋酸羟丙甲纤维素琥珀酸酯(HPMCAS)。有利于形成ASD的HPMCAS特性包括:
1.高Tg(120°C),这意味着聚合物基质内的刚度增加和分子迁移率降低,从而提高了ASD的物理稳定性。
2.它可溶于喷雾干燥中使用的溶剂(例如丙酮、甲醇)。
3.提供三个等级:L(低粘度)、M(中等粘度)和H(高粘度)。
4.它是两亲性的,这意味着它同时具有亲水性和疏水性成分,使其能够稳定其基质内的疏水性药物分子。
5.它的pKa为5.0,因此当pH值低于4.0时,聚合物主要被电离,而当pH值高于6.0时,聚合物主要被电离。
6.它能够形成药物-聚合物相互作用,当药物从ASD中溶解时,会抑制药物的重结晶,这也意味着药物分子分散在聚合物基质中,一旦聚合物溶解,就会提供快速溶出。
喷雾干燥和热熔挤出是用于制备ASD的制造工艺类型。喷雾干燥使用含有药物(溶液、混悬液或乳剂)的液体,通过雾化进入热空气或气体的干燥室,将其雾化成细小的液滴。液滴通过蒸发干燥,并收集所得颗粒/粉末用于进一步处理。热熔挤出采用旋转螺杆将含有药物和辅料(例如聚合物载体)的粉末泵入加热到高温的料筒中。熔融物质通过用于塑造物质的模具(例如,制成片剂)离开桶。
有关ASD及其在口服难溶性水溶性药物中的重要性的更多信息,请参见第4章,第4.6节,“Formulating Poorly Water-Soluble Drugs.”。
多晶型是指能够以多种晶体形式存在的固体。FDA在其多晶型的定义中包括药物的结晶和无定形形式,以及溶剂化和水合物形式。药物的一个或多个多晶型将比其他多晶型形式更稳定。这是由吉布斯自由能的热力学量决定的,它代表可以从封闭系统中提取的最大功量。具有较低吉布斯自由能的多晶型将比具有较高吉布斯自由能的多晶型更稳定,后者将具有热力学趋势,随着时间的推移转变为具有较低吉布斯自由能的多晶型。如果在常压下仅形成一种热力学稳定的多晶型,则多晶型系统被定义为单向性。具有多个热力学稳定多晶型的系统称为对映体系统。
多晶型通常具有不同的物理性质,例如溶解度和熔点。由于这些特性在药物剂型的设计和开发中非常重要,因此识别和定义药物分子的潜在多晶型至关重要。
多晶型的形成可能由许多因素引起,例如加工条件、原料药中的杂质或结晶过程中的过饱和度水平。在储存过程中,一种多晶型到另一种多晶型的转变会使药品在化学或物理上不稳定。因此,通常最好选择热力学最稳定的多晶型,以避免这种转变。
溶剂化物,有时被称为假多晶型,由复合成药物晶体结构的溶剂分子组成。水合物特指水在晶体结构中络合的情况。溶剂化物有时会在药物制剂的加工过程中形成。溶剂化物的形成可导致药物理化性质的变化。
由于制造过程会引起晶体形态的变化,因此确定无定形区域或多晶型转变的存在非常重要。此外,监测ASD的物理稳定性也很重要。用于鉴定无定形态和晶体形态的典型分析方法包括:
(一)X射线衍射(XRD)。
(二)热重分析(TGA)。
(三)差示扫描量热法(DSC)。
X射线衍射(XRD)
XRD是一种主要用于确定药物结晶度的分析方法。将材料暴露在X射线源下,并且可以检测到材料对X射线的衍射。固体物质折射X射线的方式取决于其晶体结构。化合物的每种晶体形式都有独特的衍射图谱,使XRD成为分析晶体形貌的强大工具。晶体材料通常表现出清晰定义的衍射图案和可识别的峰,而无定形材料通常表现出更弥散的图案,缺乏明确定义的峰,有时被称为“光晕”(图D)。3.4)。
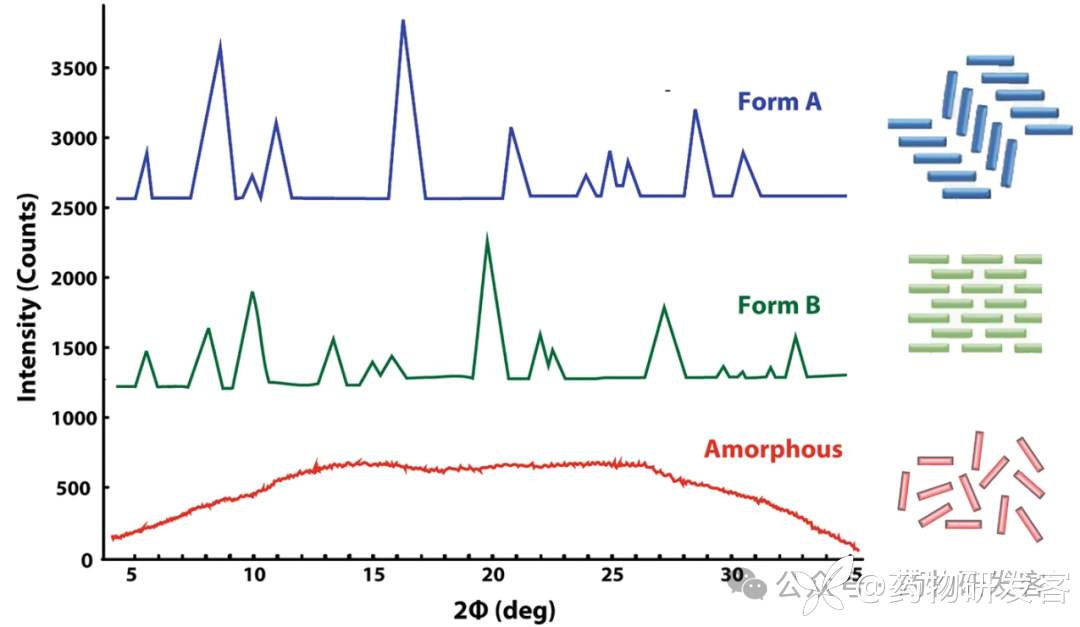
图3.4假设药物的不同多晶型(A型和B型)及其无定形形式的X射线衍射(XRD)图谱。XRD可以深入了解物质的结晶,因为物质的每个晶相都会产生独特的特征XRD图
热重分析
热重分析(TGA)在受控气氛中测量材料中重量变化的量和速率,可以是温度升高的函数,也可以是恒定温度下时间的函数(等温)。TGA可用于评估水分、溶剂化物或水合物的存在;提供有关脱水的信息;并监测药物分解事件,从而深入了解药物稳定性(图3.5)。
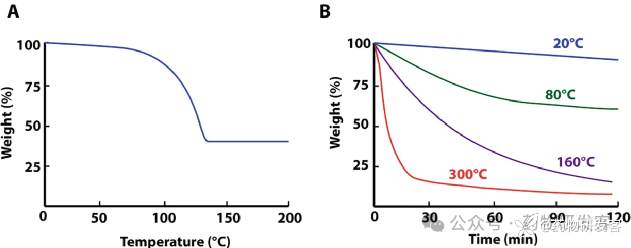
图3.5(a)药物的假设水合物形式的热重热谱图。随着温度的升高,重量的变化可以代表溶剂从晶格中去除。TGA可以深入了解溶剂化物/水合物的稳定性,并可用于确定溶剂化物与宿主分子的比率。(b)药物的假设晶型在不同温度下的等温热谱图(随时间变化的恒定温度)。在较高温度下热谱图下重量的减少可以表明药物的分解。TGA可用于确定晶型的热稳定性
差示扫描量热法
差示扫描量热法(DSC)是一种热分析技术,可用于测量相变(例如,固体到液体或液体到气体)以及与原料药或药品内部的热传递相关的其他物理化学特性。DSC可用于评估化合物的纯度、结晶状态、多晶型的存在、Tg、熔点或无定形形态的存在。在DSC中,样品在一定温度范围内加热,同时测量流入样品的热流并将其与空白参比进行比较(图3.6)。
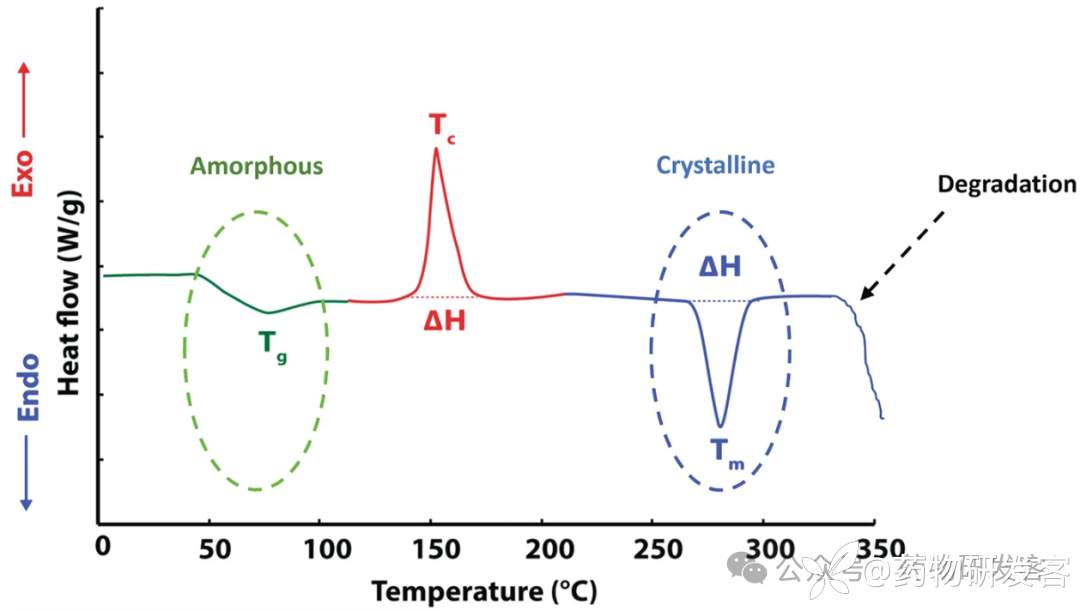
图3.6假设化合物的差示扫描量热法(DSC)扫描(Tg是玻璃化转变温度,Tc是再结晶温度,Tm是熔融吸热温度)
熔点或熔化温度定义为结晶固体在液相和固相之间处于平衡状态的温度。熔化热是将晶体分子之间的分子间力距离增加到发生熔化程度所需的热量。熔点法广泛用于:
(一)识别多晶型。由于多晶型具有不同的分子排列,因此它们需要不同的热量才能发生熔化,因此具有不同的熔点。
(二)测定原料药的纯度。杂质的存在会导致熔点范围降低或扩大。
(三)评估与其他辅料的相容性。将药物与辅料混合会导致熔点发生变化。
(四)生产决策:例如,熔点过低的化合物在暴露于加工过程中产生的热量时会软化。
在某些情况下,两种或多种药物混合在一起会导致混合物的熔化温度低于任何一种药物的熔化温度。这被称为共晶混合物,是药物配制中的一种有用技术。
3.3.3颗粒和粉末特性
通常作为处方前研究的一部分进行分析的药物的颗粒和粉末特性包括:
(一)粒子形状。
(二)表面能。
(三)表面积。
(四)堆密度。
(五)振实密度。
(六)引湿性。
所有这些特征都会影响:
1.粉末流动,这在药品的制造过程中通常很重要。
2.药物的溶出。
3.药物制剂随时间推移的稳定性。
例如,颗粒的形状会影响它在制造机械中的流动程度,光滑的球形颗粒通常比针状颗粒更容易流动。颗粒的表面积会影响溶出,表面积较大的颗粒通常比表面积较小的颗粒表现出更快的溶出速度。颗粒的形状和表面特性通常使用扫描电子显微镜(SEM)等显微镜来识别(图3.7)。

图3.7示例性扫描电子显微照片。扫描电子显微镜可以分析颗粒表面特性
粉末密度可以提供粉末流动的量度。这是通过将粉末样品的堆密度与其振实密度进行比较来评估的。粉末的堆密度是未开采的粉末样品的质量与其体积的比值。粉末的振实密度是振实粉末样品的质量与振实后体积的比值(通过机械敲击装有粉末的圆柱体直到其体积不变来实现)。通常,堆密度和振实密度以g/mL表示。
3.3.4粒径和分布
颗粒尺寸定义为颗粒的尺寸,通常报告为颗粒尺寸分布(PSD),它描述了种群中存在的每种尺寸颗粒的数量。使用激光衍射、显微镜和筛分等技术进行粒度测量。每种技术将根据尺寸分类的原则测量不同类型的尺寸。PSD可以用D10来报告(指10%的颗粒小于该直径的直径),则D50或中值直径(指50%的颗粒小于此直径的直径)和D90(指90%的颗粒小于此直径的直径)。当使用激光衍射进行测量时,PSD通常报告为体积加权分布,因为测量原理与激光与不同体积颗粒的相互作用有关。
颗粒大小对以下方面有重要影响:
(一)药物稳定性。
(二)药物溶解度。
(三)可以考虑的给药递送途径。
例如,粒径会影响药物或辅料在液体制剂中的混悬程度(参见第7章,第7.2.1节),以及药物是否在肺部吸入的可吸入大小范围内(见第13章,第13.3节)。粒径减小有时用于提高溶出速率,增强药物吸收,并有助于配制药学上可接受的剂型。然而,随着尺寸的减小,由于表面积的增加,颗粒会变得更有凝聚力,从而导致制造过程中粉末流动困难。
微粉化是指将粒径减小到微米范围内。
减小颗粒粒度的方法包括用研钵和研杵研磨、研磨或高压均质化。虽然研钵和研杵是大多数药房通常使用的方法,但研磨和高压均质可以扩展到工业环境。
3,4配方稳定性
药品稳定性是执业药剂师和制剂科学家的主要关注点,因为它对患者安全性和治疗效果有直接影响。药品的不稳定或降解可能导致:
(一)与标示效力的偏差。
(二)治疗效果降低。
(三)产生有毒副产物。
药物的稳定性可以用物理稳定性、化学稳定性或微生物稳定性来定义。物理稳定性是指药物和制剂的许多特性,例如:保持药品的物理外观、粒径、崩解速率、溶解度、粘度、适口性(味道和气味)和结晶形式,这意味着药物不会转变为另一种多晶型或溶剂化物,或从无定形状态重结晶。微生物稳定性是指随着时间的推移保持无菌或对微生物生长的抵抗力。注射剂和眼科剂型必须考虑微生物稳定性,以确保患者安全。FDA有与微生物检测要求相关的具体指导文件。药物或药品的化学稳定性是指药物在暴露于催化剂(如水、光、氧气或不同的pH值)时发生化学降解的趋势。
药物降解的药物和副产物(即降解产物)通常使用高效液相色谱(HPLC)进行鉴定,HPLC是一种分析技术,用于根据混合物中组分对固体吸附剂与溶剂流动相的不同亲和力来分离、鉴定和定量混合物中的组分。通常,然后通过它们在特定波长下的紫外吸光度来鉴定和定量分离的化合物。HPLC分析的输出通常表示为色谱图(图3.8)。在色谱图上使用峰的保留时间来识别注入HPLC的混合物中的各个组分,峰的保留时间表示物质从固体吸附剂洗脱到流动相中的时间。峰的面积或高度用于根据比尔-朗伯定律确定混合物中存在的组分的量,该定律将化合物的浓度与紫外线吸收量相关联。保留时间表示药物通过HPLC色谱柱后从注射点移动到检测器所需的时间。
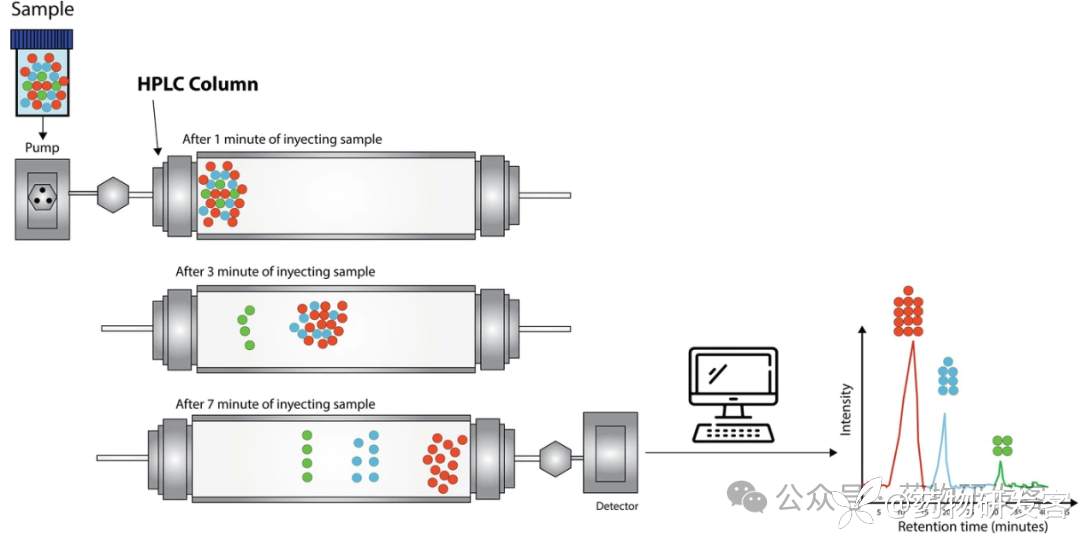
图3.8假设制剂的HPLC色谱图,其中包含已降解为两种不同降解物的药物,从中提取药物和降解物以测量药物的化学降解程度。色谱图用于通过与参考标准进行比较来确定降解产物的存在,并根据其保留时间鉴定混合物的组分。RED是原料;蓝色是降解物1,绿色是降解物2
3.4.1水解降解
当药物分子与水相互作用并分解时,就会发生水解。一些易水解的官能团(图3.9)包括:
(一)酯。
(二)取代酰胺。
(三)内酯和内酰胺类。
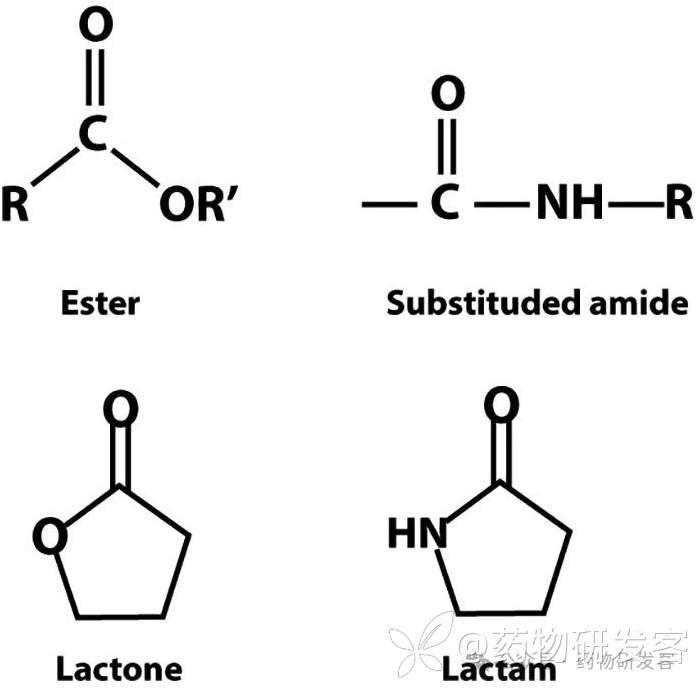
图3.9易水解官能团示例
如果使用水性溶剂,敏感药物可能有水解的风险,但也可能通过大气中的水吸附到固体药物表面而暴露于水中。使用防水涂料、干燥剂和/或密封容器可以降低水解的风险,在某些情况下,水性溶剂可以用非水性溶剂(如甘油、丙二醇或酒精)代替。药品的冷藏也可以减少水解。
3.4.2氧化降解
氧化是电子损失的过程。该过程可以通过药物与大气中的氧气相互作用而发生,并可能导致治疗效果的丧失。一些易氧化的化学基团(图D)。3.10)包括:
(一)醛。
(二)醇类。
(三)酚。
(四)糖。
(五)不饱和脂肪。
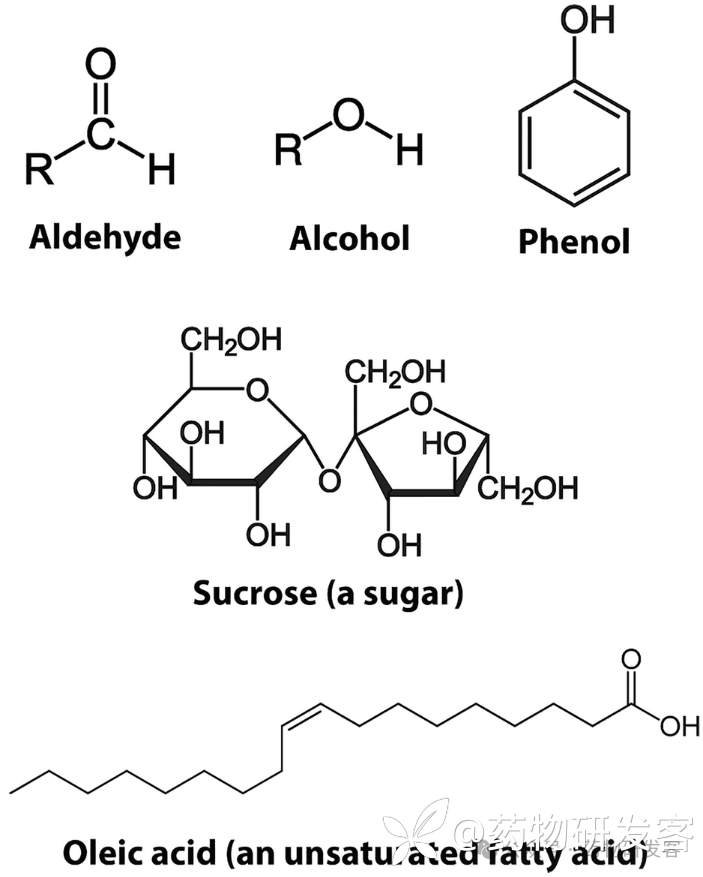
图3.10易氧化分子群示例
有时可以通过在配方中加入抗坏血酸等抗氧化剂来防止氧化。
3.4.3pH依赖性降解
药物制剂pH值的变化会导致药物失去稳定性或沉淀,尤其是在溶液中离子化、酸性或碱性药物的情况下。配方中可以加入乙酸盐、柠檬酸盐或磷酸盐等缓冲剂,以减少pH值的变化。
3.4.4光解降解
光解是通过吸收紫外线范围内的光而催化的降解过程。易受光解影响的药物应包装在合适的包装中,例如琥珀色瓶子,以减少光照。
3.4.5引湿性
引湿性是指物质在不同的相对湿度下从大气中吸收水分的趋势。相对湿度(RH)是一个术语,用于描述水蒸气和空气混合物中的水蒸气量。水蒸气可吸附到药物颗粒表面,吸收到固体中,或液化到药物表面并导致药物溶解。
引湿性的大小可用于识别药物可接受的稳定结晶或盐形式。如果盐形式具有中度或高度引湿性(例如,在25°C/80%相对湿度下储存24小时时质量增加15%以上),则它可能不太适合作为开发成药品的候选者。同样,药物的不同多晶型通常具有不同的水分吸附和解吸曲线。水蒸气吸附的趋势用于指导辅料的选择,并确定是否需要特殊包装,例如铝箔泡罩和添加干燥剂以防止水分吸收。受引湿性影响的其他因素包括粉末流动、压实、润滑性、溶出速率和聚合物膜渗透性。此外,如果封装(即封闭在胶囊内),引湿性药物会从胶囊壳中吸收水分,导致胶囊变脆和破裂。
可以使用动态蒸汽吸附(DVS)评估引湿性程度。在DVS中,相对湿度在低水平和高水平之间循环。物质重量的变化被评估为相对湿度的函数。虽然随着水的解吸(释放)而逆转的逐渐重量变化表明产物稳定、高度结晶,但随着湿度的变化,重量急剧变化表明形成了水合物(图3.11)。对于这些物质,需要仔细加工和储存,以确保长期稳定性。DVS还可用于确定ASD的物理稳定性并确认水吸附对ASDTg的影响以及随后的重结晶。
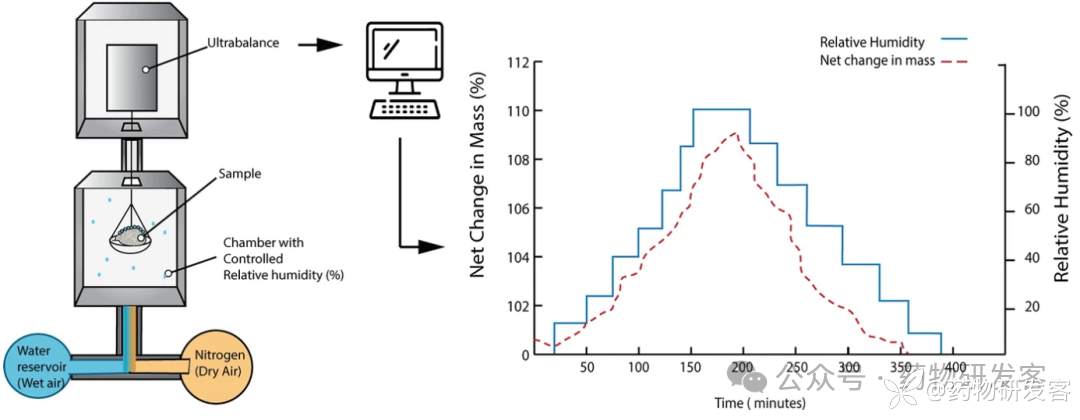
图3.11假设药物的动态蒸汽吸附(DVS)曲线。在曲线中观察到的快速重量变化表明,当药物在这些潮湿条件下储存时,会形成水合物
3.4.6差向异构化
差向异构体是将差向异构体(一对立体异构体之一)转化为其对应物的过程。在药物对受体的作用是立体选择性的情况下,这个过程被认为是降解。差向异构化可以自发发生,也可以通过酶催化发生。
3.4.7Arrhenius方程和动力学
Arrhenius方程用于根据温度与降解速率的关系来评估药物的化学降解速率。化学降解可能在很大程度上取决于温度。在实验上,药物(例如,单独储存或作为产品储存)将储存在不同的环境条件下,特别是在不同的温度下(例如,5°C、15°C、25°C、30°C、40°C和60°C),以评估其稳定性。Arrhenius方程如下:
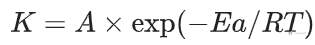
其中:k是反应速率常数;A与分子碰撞的频率(频率因子)有关;Ea是一种活化能,代表分子进行降解反应必须克服的能量屏障;R是通用气体常数;T是以开尔文为单位的绝对温度。
在药物开发过程中,制药科学家使用Arrhenius方程通过实验确定药物或制剂中药物在不同温度下的降解速率。25°C(室温)下的保质期稳定性可以通过推断在高温下获得的数据来估计。
3.5处方前研究中的其他考虑因素
处方前中的其他重要考虑因素包括确定前药的必要性和确定药物作用的立体选择性。
3.5.1前药
前药是药理活性分子的化学修饰版本,在体内发生转化以转化药物的活性形式。前药在发生这种转化之前通常没有药理活性。它们可用于克服水溶性差、新陈代谢快、化学不稳定、血脑屏障渗透性差和对组织的刺激性等障碍。
3.5.2立体异构体
立体异构体是具有相同原子组成和键合但表现出不同原子三维排列的分子。对映异构体是立体异构体的一个子类别,它们是彼此的镜像,但不可叠加(类似于您的右手和左手)。这种特性称为手性。立体异构体在体内的分布以及基于蛋白质结合和受体相互作用的差异的药理活性可能有所不同。基于此,一些药物产品仅使用单一对映异构体开发,以提高疗效或减少不良反应。这方面的一个例子是质子泵抑制剂埃索美拉唑,它是奥美拉唑的S对映异构体。
国际医药巨头观点系列回顾:
- 默克:首次人体临床制剂开发策略:API在胶囊VS商业化模式(附送默克基因泰克专家编撰英文图书)
- 默克:药物发现和开发的策略:潜在候选药物的固态筛选和临床前毒理学配方的早期优化
- 重磅推荐:FDA 低水溶性药物开发和商业化的科学和监管考虑
- 巨头观点5:百时美施贵宝 干法制粒的设计与放大
- 巨头观点4:Johnson & Johnson 新药候选药物的筛选依据:固态性质
- 巨头观点3:Johnson & Johnson 从药物发现到人类概念验证的合理制剂策略
- 巨头观点:Lonza 提高生物利用度方法筛选
- 巨头观点:Wyeth 首次人体临床到概念验证处方开发策略“Right-First-Time”
- 辉瑞:多快好省的制剂处方前开发助力早期制剂开发策略
- 诺华:“特种部队”评估新药项目可开发性
- 默克,基因泰克等国际巨头著作疾呼:新药开发请重视制剂人的重要作用!
- 基因泰克:高剂量毒理学试验不用慌,只需制剂来帮忙!!!
- 赛诺菲-安万特:如何使用100mg API给你的候选化合物打打分!!!
- 葛兰素史克:伴随着新药开发进程,如何制定晶型开发策略?
- 百时美施贵宝:新药开发增溶策略:脂质制剂可开发性评估
- 赛诺菲-安万特:开发的化合物选择——成盐是最终的答案吗?“100mg方法”进阶版本
- 诺华:一文剖析难溶性药物成盐的底层逻辑以及如何提高药物的溶解度
- 盖德(Gad)-毒理学领域领导者:新药早期开发阶段口服制剂开发(上)
- 巨头系列:揭示用于提高溶解度的喷雾干燥固体分散体技术背后的事实
- 盖德(Gad)-毒理学领域领导者:新药早期开发阶段口服制剂开发(下)
- 辉瑞:新药开发中缓控释制剂可发性评估
- 礼来:临床候选化合物的可开发性评估(part1)
- 礼来:临床候选化合物的可开发性评估(part2)
- 巨头系列:重要的制剂处方前研究之稳定性评估
- 阿斯利康:口服控释制剂的生物药剂学性质考虑与评价
- 评估BCS1和BCS3药物偶然发生物不等效:根本原因是什么?
- 辉瑞:创新药早期开发的临床配方设计
- 阿斯利康,默克,艾伯维:新药早期开发药物渗透性评估与解决办法
- 辉瑞:药物多晶型与剂型设计:一个实用的视角
- 葛兰素史克:新药开发之可开发性分类系统
- 巨头观点:推进新药发现,五个“must do”
- 巨头观点:药物开发过程中的固态变化:好的、坏的和丑陋的案例研究
- 巨头观点:如何才能提高创新药发现与开发的成功率
- 强生:胃肠道药物过饱和和沉淀的评估:策略和问题
- 阿斯利康:使用少量化合物辅助候选药物选择和早期开发的处方前研究
- 阿斯利康:使用少量化合物辅助候选药物选择和早期开发的处方前研究(2)
- 拜耳、勃林格殷格翰、BMS和杨森:早期制剂开发决策
- 默克:PROTAC的ASD:喷雾干燥固体分散体赋能制剂开发
- Vertex福泰制药:NS3-4A蛋白酶抑制剂Terapivir治疗1型慢性丙型肝炎病毒的发现与开发
- 默克:药物发现与开发中药物化学、药物代谢与制剂研发的整合
- 礼来:新药分子千千万,贸然成盐为哪般
- 诺华:手把手教你仿制药反向工程-仿制药开发决策树
- 辉瑞:FDA批准的无定形固体分散体药品趋势
- Biogen( 渤健):面对新药开发制剂变更,人体桥接一条路?
- 礼来:临床诚可贵,豁免价更高-手把手教你如何利用药物理化及生物药剂学性质豁免临床
- 强生:基于临床生物利用度指导临床药物制剂开发决策
- 巨头观点:药物研发过程中的可开发性评估和风险管理
- 国际学术界,工业界和监管机构有关药物溶出的最新观点和方向
- 医药巨头力荐!亲水凝胶骨架片体内快速优化策略
- 诺华观点:微片的发展大趋势
- 辉瑞观点:固体制剂开发API及中间体粉体学性质如何影响最终产品关键质量属性
- 阿斯利康:小分子及大分子生物药可开发性新趋势与新挑战
- 阿斯利康,GSK等巨头联合发文:当溶解性差成为问题时
- 福泰(Vertex)制药:铸造百亿美元分子的封神之路
- 辉瑞,礼来,梯瓦,BMS联合白皮书-新药开发药物制剂科学家的无敌存在(候选化合物的选择与早期制剂开发)
- 欧盟资助赋能制剂开发决策树:立足根本(基于化合物结构-性质),科学决策
- 太酷了,早期体内研究直接上API?世人只知API重要,一叶障目不见泰山矣-早期体内研究增溶配方的选择与开发